Изделия медицинской техники: определение и регулирование
Что такое изделия медицинской техники? Изделия медицинской техники — это продукты, предназначенные в основном для медицинского использования и регулируемые на уровне государства. Правила о медицинских изделиях и диагностических устройствах In Vitro ввели новые обязанности для Европейского агентства по лекарственным средствам (ЕМА) и национальных компетентных органов в области оценки некоторых категорий медицинских изделий.

Изделия медицинской техники в ЕС должны пройти оценку соответствия, чтобы продемонстрировать, что они соответствуют законодательным требованиям для обеспечения их безопасности и выполнения по назначению. Государства-члены ЕС могут назначать аккредитованные нотифицированные органы для проведения оценки соответствия.
Оценка соответствия обычно включает в себя аудит системы качества изготовителя и, в зависимости от типа устройства, проверку технической документации изготовителя на безопасность и эксплуатационные характеристики устройства.
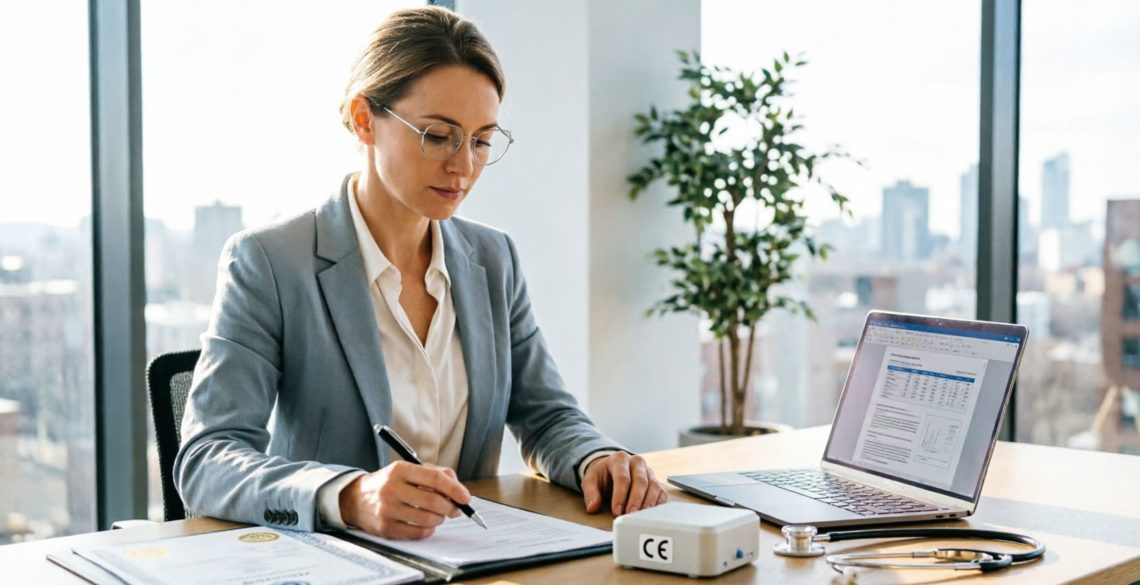
Производители изделий медицинской техники могут разместить знак CE (Conformit Europenne) на медицинском устройстве после того, как оно прошло оценку соответствия.
Регулирование изделий медицинской техники в России
В РФ обращение медицинских изделий регулируется Федеральным законом № 323-ФЗ «Об основах охраны здоровья граждан» (ст. 38): к медицинским изделиям относят инструменты, аппараты, приборы, оборудование и материалы, применяемые для профилактики, диагностики, лечения и реабилитации. Обязательное условие обращения — государственная регистрация в Росздравнадзоре с выдачей регистрационного удостоверения (РУ).
Порядок регистрации установлен Постановлением Правительства РФ № 1416 от 27.12.2012. Изделия классифицируются по классам риска — 1, 2а, 2б и 3; от класса зависят глубина экспертизы и состав регистрационного досье. В отличие от европейского знака CE, в России легитимность изделия подтверждает именно РУ: без него ввоз, продажа и применение запрещены.
Для комбинированных продуктов «изделие + лекарство» логика разграничения аналогична европейской: если основной механизм действия обеспечивает лекарственный препарат, продукт регистрируется как лекарственное средство; если устройство — как медицинское изделие. Границу определяет назначение, заявленное производителем.
Сравнительная таблица ЕС/РФ
| Параметр | ЕС | Россия |
|---|---|---|
| Базовый регламент | MDR (ЕС) 2017/745, IVDR 2017/746 | ФЗ-323, ПП РФ № 1416 |
| Орган оценки | Нотифицированные органы | Росздравнадзор, экспертные организации |
| Подтверждение соответствия | Знак CE | Регистрационное удостоверение (РУ) |
| Классы риска | I, IIa, IIb, III | 1, 2а, 2б, 3 |
Изделия медицинской техники + Лекарственные средства («комбинированные продукты»)
Некоторые лекарства используются в сочетании с изделиями медицинской техники, как правило, для обеспечения доставки лекарства.
Если принцип предполагаемого действия комбинированного продукта достигается лекарством, то весь продукт регулируется как лекарственное средство в соответствии с директивой 2001/83 / EC или регламентом (EC) № 726/2004.
Существует два типа комбинаций (изделия медицинской техники + лекарство):
- Интеграл: лекарственное средство и устройство образуют единый интегрированный продукт, например предварительно заполненные шприцы и ручки, пластыри для трансдермальной доставки лекарственных средств и предварительно заполненные ингаляторы.
- Коупаковка: лекарственное средство и устройство являются отдельными предметами, содержащимися в одной упаковке, например многоразовая ручка для инсулиновых картриджей, система доставки таблеток с контроллером для управления болью.
Медицинские изделия, которые упаковываются совместно или приобретаются отдельно, должны иметь маркировку CE в соответствии с законодательством о медицинских изделиях.
Статья 117 МЛУ ввела новое требование к лекарственным средствам со встроенным устройством. С 26 мая 2021 года заявка на получение разрешения на продажу должна включать сертификат CE для данного устройства или, если оно не имеет маркировки CE, но должно быть сертифицировано при продаже отдельно, заявитель должен включить заключение нотифицированного органа о соответствии устройства.
Это требование не распространяется на приборы класса I (нестерильные, не измерительные). Для получения дополнительной информации, см. PDF iconQuestions и ответы на реализации медицинских приборов и диагностики в лабораторных условиях технического регулирования медицинских изделий ((ЕС) 2017/745 и (ЕС) 2017/746).
Изделия медицинской техники: Роль ЕМА
Агентство несет ответственность за оценку качества, безопасности и эффективности заявок на получение разрешения на продажу, оцениваемых в рамках централизованной процедуры, включая безопасность и эффективность медицинского изделия в связи с его использованием вместе с лекарственным средством.
3 июня 2019 года EMA выпустила для 3-месячных общественных консультаций руководство по требованиям качества для нормативных представлений о лекарственных средствах, которые включают медицинское устройство (комбинации лекарств и устройств). Устройство может быть цельным, совместно упакованным или полученным отдельно.
Требования к качеству комбинаций лекарственных средств и устройств
Это руководящее положение разъясняет ожидания, изложенные в директиве 2001/83 / ЕС, и касается новых обязательств в рамках МДР, в частности требований, предусмотренных статьей 117.
Руководство EMA по требованиям качества для лекарственных средств со встроенным медицинским изделием вступило в силу и применяется при подаче досье по централизованной процедуре.
Также смотрите Сертификация медицинских изделий.